


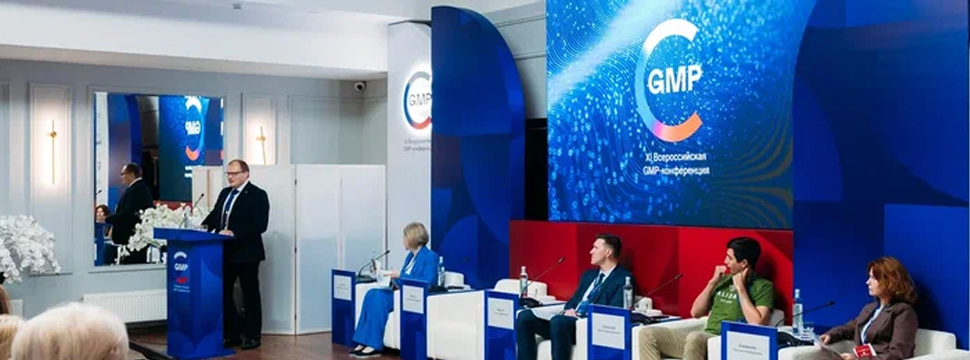
XI Всероссийская GMP-конференция с международным участием, прошедшая 15-17 сентября в Ставрополе, показала: единый фармацевтический рынок ЕАЭС вступает в новый этап. Основные правила уже сформированы, основной переходный период завершен, а теперь главная задача заключается в том, чтобы единые требования одинаково работали на практике во всех государствах Союза.
Конференция прошла под девизом «Новое десятилетие GMP: инновации, безопасность, надежность». В центре обсуждения оказались вопросы, которые напрямую определяют дальнейшее развитие общего фармацевтического рынка: гармонизация требований, качество регистрационных досье, взаимное признание результатов инспекций, развитие производства высокотехнологичных препаратов, цифровизация регуляторных процедур и совершенствование самой системы государственного регулирования.
Масштаб пройденного этапа хорошо иллюстрируют данные, представленные заместителем директора Департамента технического регулирования и аккредитации ЕЭК Чинарой Мамбеталиевой.
К концу августа 2026 года в ЕАЭС было выдано 18 442 регистрационных удостоверения на лекарственные препараты. На проведение регистрационных процедур поступило более 51 тыс. заявлений. На инспектирование производителей было подано около 5 900 заявлений, а по результатам инспекций выдано более 3 900 сертификатов соответствия требованиям GMP. Инспектированием уже охвачена практически вся производственная база Союза.
То есть система уже работает в значительном масштабе. Но именно ее масштаб выявляет новые задачи. Одной из них становится обеспечение того, чтобы результаты работы одного государства Союза действительно признавались другими государствами как достаточное подтверждение соответствия. На практике здесь пока остаются вопросы. Например, при работе с регистрационным досье внеплановую GMP-инспекцию может инициировать как референтное государство, так и государство признания. Если у государства признания возникают вопросы к экспертному отчету, инспекция может проводиться совместно. Для производителя это означает, что прохождение одной процедуры еще не всегда исключает дальнейшие вопросы со стороны другого регулятора.
Одним из ключевых сигналов конференции стало завершение переходного периода по приведению национальных регистрационных удостоверений в соответствие с требованиями ЕАЭС. По данным Минздрава России, представленным на конференции, в качестве референтного государства было получено около 12 тыс. заявлений о приведении. Практически все они обработаны, около 750 досье оставались на экспертизе. Для порядка 500 препаратов, которые не успели подать документы на приведение, регистрационные удостоверения были временно продлены еще на год.
Однако сам переходный механизм пока не исчез полностью. Как отметил начальник отдела координации работ в сфере обращения лекарственных средств и медицинских изделий ЕЭК Дмитрий Рождественский, пункт, который изначально создавался для переходного периода и позволял подавать досье без сертификата GMP, фактически из временного стал бессрочным. По его оценке, это может вызывать вопросы при оценке зрелости регуляторной системы и международном признании ее результатов.
Еще одна проблема, обозначенная на конференции, касается производителей, которые имеют регистрационные удостоверения, но не прошли необходимую инспекцию GMP. По данным Минздрава России, около 200 препаратов находятся в зоне риска из-за отсутствия действующего сертификата GMP. Если производители не выполнят требования по инспектированию, применение таких препаратов может быть приостановлено, а регистрационные удостоверения впоследствии отозваны.
Представитель Минздрава России Диана Чижова отметила, что после окончания переходного периода особое значение приобретают качество досье и соблюдение производственных требований. При этом регуляторы сталкиваются с типичными ошибками при предоставлении документов, в том числе связанными с подтверждением производственных проверок и рекламациями.
Отдельное внимание уделяется третьему модулю регистрационного досье, связанному с качеством препарата и его производством. Замечания к этому разделу могут становиться основанием для дополнительного инспектирования.
Еще одна зона риска – производственные цепочки. Особенно это касается биологических и стерильных препаратов, производство которых может быть распределено между несколькими площадками. В таких случаях отсутствие необходимого подтверждения GMP на одном из этапов способно привести к дополнительной или совместной инспекции.
Таким образом, производителю сегодня необходимо контролировать уже не отдельную площадку, а всю цепочку производства и качество работы подрядчиков и поставщиков.
При этом конференция показала, что новые требования предъявляются не только к бизнесу. В 2026 году в ЕАЭС стало обязательным применение принципов надлежащей регуляторной практики, GRP. В отличие от GMP, ориентированной на производителей, GRP относится непосредственно к регуляторам. Ее задача – обеспечить законность, независимость, беспристрастность, соразмерность, понятность, результативность и прозрачность регуляторных решений. ЕЭК отмечает, что многие эти принципы уже присутствуют в системе ЕАЭС, однако отдельные направления, в частности взаимное признание результатов регуляторной работы, требуют дальнейшего совершенствования.
Это важное изменение логики регулирования. Теперь вопрос заключается не только в том, соответствует ли производитель установленным требованиям, но и в том, насколько предсказуемо, последовательно и обоснованно работают сами регуляторные органы.
Еще одна задача, которая непосредственно связана с практической работой единого рынка, – цифровизация. Сегодня регуляторам приходится самостоятельно проверять информацию о сертификатах и производственных площадках. Внедрение единого реестра сертификатов GMP ЕАЭС должно существенно упростить эту работу. Для системы, в которой проходит большое количество регистрационных процедур и инспекций, это уже не вопрос удобства. Цифровая инфраструктура становится необходимым условием нормальной работы общего рынка.
Параллельно меняются сами требования GMP. В 2026 году обновлена первая часть приложения 1 к правилам GMP ЕАЭС, посвященная производству стерильных лекарственных препаратов. В требованиях усилены подходы к микробиологическому контролю, контролю частиц и управлению рисками. Кроме того, 9 сентября принята новая четвертая часть правил GMP, посвященная производству высокотехнологичных лекарственных препаратов. Документ охватывает производственный цикл от контроля биологических материалов до валидации процессов и оценки рисков.
Для ЕАЭС это означает переход к следующему уровню регулирования: общие требования должны учитывать не только традиционное производство лекарств, но и развитие биотехнологий и других сложных фармацевтических технологий. Одновременно обновляются подходы к микробиологическому мониторингу, температурному картированию и другим элементам производственной и дистрибьюторской практики.
Завтра задача станет шире: сформировать систему, в которой результаты регуляторной работы одного государства признаются и используются другими, а цифровые инструменты позволяют эффективнее управлять единым рынком.
При этом регулирование должно успевать за развитием самой фармацевтической отрасли. Высокотехнологичные и биологические препараты, новые производственные технологии, трансфер технологий требуют более гибких и одновременно более точных подходов.
Наконец, перед ЕАЭС остается задача расширения единого подхода за пределы GMP. На конференции уже обсуждалась возможность формирования общих правил надлежащей дистрибьюторской практики GDP. Это логичное продолжение интеграции: производственная цепочка не заканчивается на заводе, а качество препарата должно контролироваться на всем пути до пациента.
Главный вопрос следующего этапа уже не в том, есть ли у ЕАЭС единые правила. Вопрос в том, насколько единообразно они будут работать на практике.
Комментарии (0)
Чтобы оставить комментарий, войдите или зарегистрируйтесь.