


В августе 2026 года FDA опубликовало сразу несколько документов, которые затрагивают разработку, регистрацию и оценку качества лекарственных и биологических препаратов. Среди ключевых тем — терапевтическая эквивалентность, выбор между регистрационными путями ANDA и 505(b)(2), требования к системе «контейнер-укупорка», а также разработка трансдермальных и наружных лекарственных форм.
Для фармкомпаний эти обновления важны не только как формальное изменение регуляторной базы. Они показывают, на какие аспекты FDA будет обращать особое внимание при рассмотрении досье и какие риски заявителям стоит учитывать еще на этапе разработки препарата.
Каких разделов коснулись изменения
1. Оценка терапевтической эквивалентности
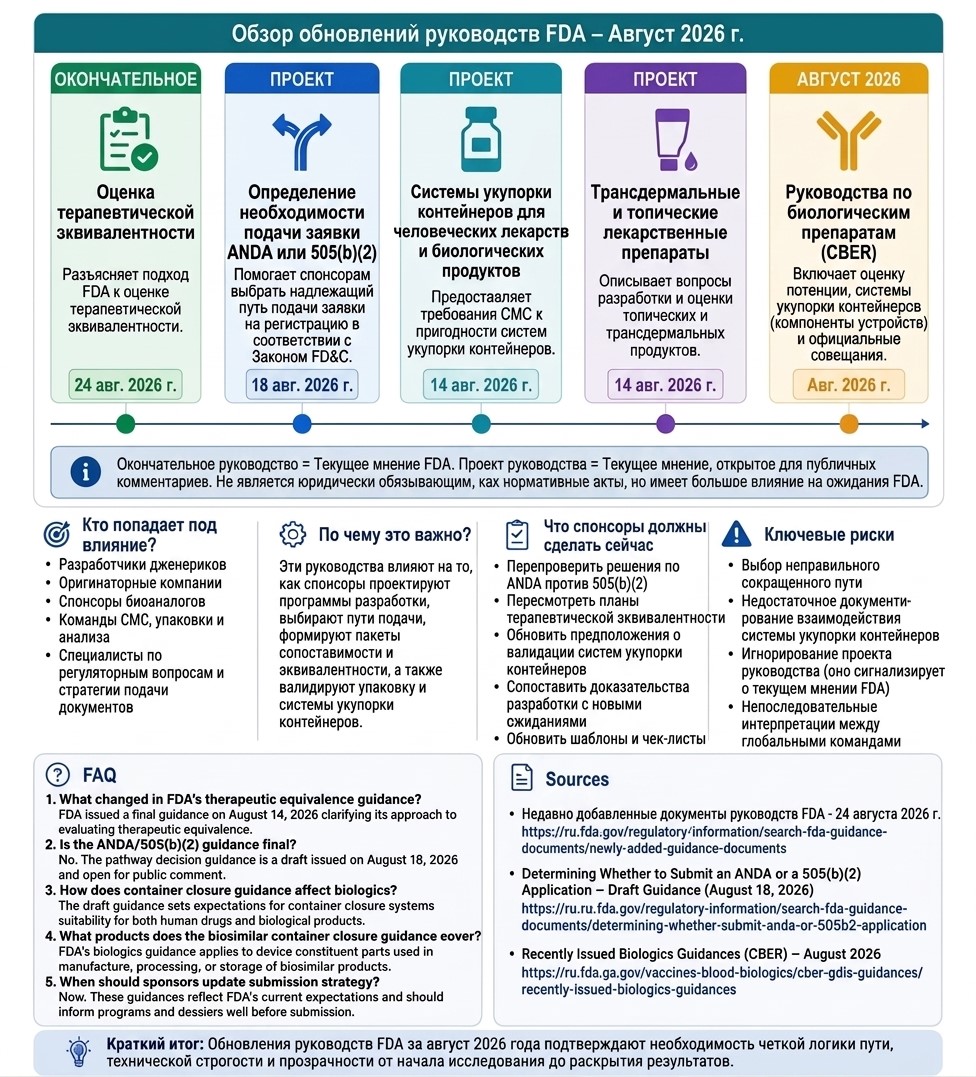
24 августа FDA опубликовало финальное руководство, посвященное оценке терапевтической эквивалентности лекарственных средств.
Документ уточняет подход регулятора к определению того, могут ли лекарственные препараты считаться терапевтически эквивалентными.
Для производителей дженериков это особенно важно, поскольку вывод о терапевтической эквивалентности непосредственно связан с возможностью замены оригинального препарата воспроизведенным.
Практический смысл для заявителей — необходимо проверить, насколько используемые подходы к подтверждению эквивалентности соответствуют актуальной позиции FDA, и при необходимости пересмотреть регистрационную стратегию и доказательную базу.
2. ANDA или 505(b)(2): как выбрать путь регистрации
18 августа FDA представило проект руководства, который должен помочь заявителям определить, какой регистрационный путь использовать — ANDA или заявку по процедуре 505(b)(2).
ANDA применяется преимущественно для воспроизведенных препаратов, когда заявитель опирается на данные по ранее одобренному референтному препарату и подтверждает, в частности, фармацевтическую и биоэквивалентность.
Путь 505(b)(2) может использоваться в случаях, когда продукт нельзя зарегистрировать как классический дженерик и требуется дополнительная собственная доказательная база.
На практике вопрос выбора между этими процедурами особенно актуален для модифицированных лекарственных форм, новых путей введения, изменений дозировки, состава или других характеристик препарата.
Ошибка на этом этапе может привести к пересмотру программы разработки, запросу дополнительных исследований и задержке регистрации.
3. Система «контейнер-укупорка»: упаковка становится частью доказательной базы
14 августа FDA опубликовало проект руководства по системам «контейнер-укупорка» для лекарственных и биологических продуктов.
Речь идет не только о самой упаковке, но и обо всей системе компонентов, которые непосредственно контактируют с препаратом или обеспечивают его хранение, защиту и использование.
FDA рассматривает такие системы как важную часть CMC-досье.
Заявителю необходимо подтвердить, что упаковочная система:
• совместима с препаратом;
• обеспечивает его стабильность в течение заявленного срока годности;
• не создает риска загрязнения или нежелательного взаимодействия;
• сохраняет необходимые защитные свойства;
• функционирует в соответствии с предполагаемым способом применения препарата.
Для биологических продуктов и комбинированных решений значение этого блока еще выше, поскольку упаковка может быть связана с устройством доставки препарата.
4. Особое внимание трансдермальным и наружным препаратам
Еще один проект руководства FDA от 14 августа касается разработки трансдермальных и топических лекарственных препаратов.
Такие формы требуют отдельного регуляторного подхода, поскольку их качество и клинические характеристики зависят не только от действующего вещества.
Значение могут иметь состав основы, свойства вспомогательных веществ, высвобождение препарата, характеристики нанесения, адгезия, проникновение через кожу и другие параметры.
Для разработчиков сложных наружных форм это означает необходимость заранее выстраивать доказательную базу с учетом специфики продукта, а не переносить на него стандартные подходы, применяемые к обычным таблетированным дженерикам.
5. Что обновилось в регулировании биологических препаратов
В августе подразделение FDA по биологическим продуктам CBER также актуализировало ряд рекомендаций.
Среди ключевых направлений:
• оценка активности и потентности биологических препаратов;
• требования к системам «контейнер-укупорка»;
• оценка отдельных компонентов устройств, связанных с биопрепаратом;
• порядок взаимодействия заявителей с FDA и проведения официальных встреч.
Для производителей биологических препаратов и биосимиляров это означает усиление внимания к комплексной характеристике продукта — от аналитической сопоставимости до упаковки, устройства доставки и производственных параметров.
Final и Draft: в чем разница
При работе с документами FDA важно разделять финальные руководства и проекты.
Final Guidance отражает официально сформированную текущую позицию FDA.
Draft Guidance представляет проект позиции регулятора, который открыт для обсуждения и публичных комментариев.
При этом ни финальное, ни проектное руководство само по себе не является законом.
Однако на практике такие документы имеют большое значение: именно через них FDA объясняет, какие доказательства, исследования и обоснования ожидает увидеть в регистрационном досье.
Поэтому полностью игнорировать проекты руководств до их официального утверждения рискованно. Они позволяют заранее понять направление, в котором развивается регуляторная практика.
Изменения особенно важны для:
• разработчиков воспроизведенных препаратов;
• производителей оригинальных лекарственных средств;
• компаний, работающих с биосимилярами;
• специалистов по CMC;
• подразделений разработки и контроля качества;
• специалистов по упаковочным системам;
• сотрудников регуляторных подразделений;
• команд, формирующих стратегию регистрации препарата.
Что фармкомпаниям стоит проверить уже сейчас
1. Регистрационный путь.
Для проектов, находящихся на ранней стадии, стоит повторно проверить обоснование выбора ANDA или 505(b)(2), особенно если препарат отличается от референтного формой выпуска, дозировкой, путем введения или другими существенными характеристиками.
2. Доказательства эквивалентности.
Для дженериков необходимо оценить, соответствует ли программа разработки актуальным требованиям FDA к терапевтической и биоэквивалентности.
3. Упаковочная система.
Следует проверить, достаточно ли данных по совместимости препарата с упаковкой, стабильности, целостности системы и ее функциональности.
4. Сложные лекарственные формы.
Для наружных и трансдермальных препаратов стоит отдельно оценить, достаточно ли полно охарактеризованы критические параметры качества и доказана сопоставимость продукта.
5. Внутренние регуляторные документы.
Компаниям имеет смысл актуализировать шаблоны досье, рабочие инструкции, чек-листы и внутренние процедуры с учетом новых руководств FDA.
Основные регуляторные риски
Один из наиболее серьезных рисков — неверный выбор регистрационного пути. Ошибка между ANDA и 505(b)(2) способна повлиять на весь объем необходимых исследований.
Еще один риск — формальное отношение к системе «контейнер-укупорка». Для FDA упаковка является частью качества лекарственного продукта, а не просто способом его транспортировки.
Отдельная проблема — позднее реагирование на проекты руководств. Если компания начинает учитывать новые требования только после выхода финального документа, программу разработки иногда уже сложно изменить без дополнительных затрат.
Риски возникают и у международных компаний, когда разные подразделения по-разному интерпретируют требования FDA. Поэтому новые руководства целесообразно учитывать одновременно в работе регуляторных, аналитических, производственных и R&D-команд.
Что это означает для компаний ЕАЭС
Американские руководства не являются обязательными для регистрации препаратов в ЕАЭС, однако использовать их как дополнительный ориентир при разработке может быть полезно.
Особенно это касается сложных лекарственных форм, биологических препаратов и проектов, потенциально ориентированных на несколько международных рынков.
Например, при выборе между классической моделью воспроизведенного препарата и более сложной регистрационной стратегией можно учитывать логику, которую FDA предлагает для разграничения ANDA и 505(b)(2).
При разработке упаковки имеет смысл оценивать не только химическую совместимость материалов с препаратом, но и функциональность всей системы, включая устройства дозирования и введения.
А для наружных и трансдермальных препаратов важно заранее определить критические параметры качества и доказательства, которые позволят подтвердить сопоставимость продукта.
Августовские обновления FDA показывают общий вектор регулирования: одного формального соответствия регистрационному маршруту становится недостаточно.
Регулятор ожидает от заявителя четкого обоснования того, почему выбран конкретный путь регистрации, каким образом доказана эквивалентность препарата и насколько полно изучены критические элементы продукта — от лекарственной формы до упаковки и устройства доставки.
Для фармкомпаний практический вывод простой: анализировать новые руководства FDA стоит не перед подачей регистрационного досье, а значительно раньше — на этапе формирования программы разработки.
Комментарии (0)
Чтобы оставить комментарий, войдите или зарегистрируйтесь.